第一作者:王景
通讯作者:刘性辉,李洋
DOI:10.1016/j.esci.2026.100627
✦ 本文亮点 ✦
1.通过熔盐电化学生物精炼方法,构建了一种晶格匹配的SiC/LaOCl异质结。
2.SiC/LaOCl在界面处形成由不饱和配位La原子和相邻氧空位组成的受阻路易斯对,从而将氧化机制从•OH介导的裂解转变为Cα中心自由基路径,实现了64.71%的乙酸盐选择性。
3. LCA证实与热催化系统相比光重整PET可将排放减少45%;TEA表明,SiC/LaOCl光催化剂仅需运行33小时即可收回其生产成本。
✦ 前言 ✦
2026年7月,eScience杂志在线发表了湖北工业大学刘性辉教授团队的最新研究成果。该工作报道了通过熔盐电化学生物精炼方法构建晶格匹配的SiC/LaOCl异质结,用于PET升级回收为高附加值的乙酸盐和乙醇酸盐,并同时产氢。论文第一作者为:王景,论文通讯作者为:刘性辉,李洋。
✦ 背景介绍 ✦
每年有1500万吨废弃聚对苯二甲酸乙二醇酯(PET)塑料被填埋,加剧了资源枯竭并引发生态危机。从结构上看,PET由对苯二甲酸(TPA)和乙二醇(EG)单元通过酯键连接而成,与聚烯烃相比表现出更优异的反应活性,从而能够在温和条件下实现升级回收。作为一种有前景的新兴方法,光重整利用光生空穴选择性地将PET氧化为高附加值化学品,同时将质子还原为,从而协同应对碳排放和经济可行性问题。然而,当前最先进的系统仍然需要能耗密集的碱性或水热处理来将PET解聚为TPA和EG单体,然后再进行后续转化,这种多步骤的瓶颈本质上损害了直接光催化PET塑料升级回收的可行性。为了打破传统的单体优先范式,合理的原位光催化解聚工程可以置于选择性氧化之前,因为勒夏特列原理表明,将PET裂解与后续反应耦合以降低TPA和EG的浓度,可以在热力学上促进持续解聚。具体而言,TPA是一种高价值的基准化工原料,但其固有的化学惰性和较差的溶解性严重限制了光催化活化效率。相比之下,EG丰度高、成本低且水相容性优异,使其深度氧化为高价值羧酸盐(如乙酸/甲酸)更具工业可行性。然而,在EG氧化中实现原子高效的C-OH键活化和精确的C-C键断裂选择性仍然是一个挑战。
EG的进一步氧化需要特殊的自由基,这些自由基可以由受阻路易斯对(FLPs)产生,因此设计晶格匹配的异质结构对于产生大量的FLPs至关重要。值得注意的是,碳化硅(SiC)是一种有效的PET解聚催化剂。同时,SiC的(111)晶面与氯氧化镧(LaOCl)的(110)晶面表现出适宜的晶格兼容性。本文开发了一种熔盐外延生物精炼策略,通过原子级界面协同精确制备SiC/LaOCl异质结构,用于PET协同光重整制氢和多碳氧化产物。SiC纳米线(NWs)在LaOCl(110)晶面上的晶格匹配外延生长,不仅构筑了光生载流子高速通道,而且自发地生成了由欠配位La原子和相邻氧空位组成的FLPs。此外,SiC/LaOCl降低了PET解聚为对苯二甲酸盐和EG的能垒,并将氧化机制从介导的C-C裂解转变为定向的中心自由基路径。因此,转化产物从甲酸盐转变为乙酸盐。乙酸盐的形成不仅表现出更低的解聚能垒,而且实现了更高的选择性(64.71%)。此外,生命周期评估(LCA)表明,塑料增值的光催化方法在温室气体排放方面优于传统的热催化系统,技术经济分析(TEA)表明SiC/LaOCl光催化剂仅需33小时运行即可收回其生产成本。
✦ 本文所用设备 ✦
文章使用设备为:泊菲莱GAS1000 微量气体反应评价系统,该设备是基于泊菲莱科技多年对气密性玻璃反应系统的研发经验,为满足客户光催化实验需求而研发的实验设备。适用于有微量气体产生的催化反应,如光催化分解水、光催化CO₂还原反应等。
✦ 图表解析 ✦
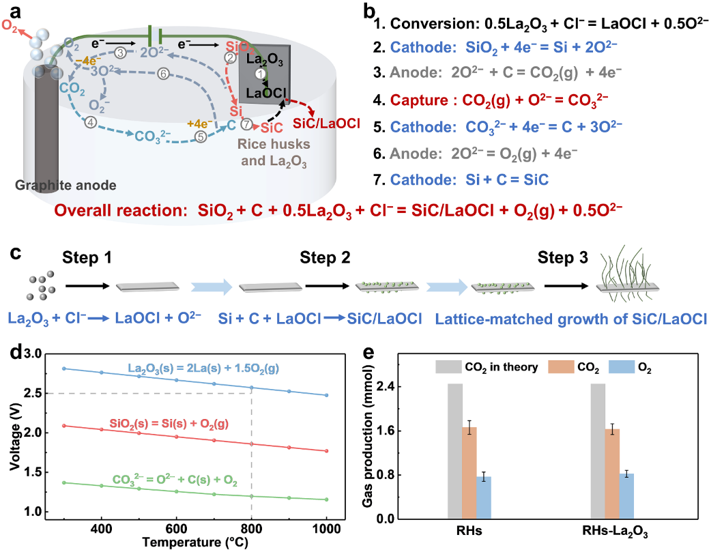
图1 (a) 熔盐电化学生物精炼RHs-La2O3制备SiC/LaOCl的示意图。(b) (a)中对应的反应方程式。(c) SiC/LaOCl的形成机理。(d) HSC软件计算的几种反应的分解电压。(e) RHs和RHs-RHs-La2O3电解过程中的气体产量。
要点:在800℃的NaCl-CaCl2熔盐中,以RHs-La2O3复合阴极和石墨阳极为电极,在2.5 V下进行恒压电解2小时(图1a)。La2O3与Cl−自发反应生成LaOCl(图1b反应1,图1c中的步骤1),而RHs中的SiO2在阴极被电还原为Si(图1d和图1b中的反应2)。同时,在碳阳极的这些放电还原过程中释放出O2−并生成CO2(图1b中的反应3)。熔体中存在的O2−迅速捕获原位生成的阳极CO2形成CO32−(图1b中的反应4)。同时,从SiO2中提取Si和从CO32−中电沉积碳在阴极发生(图1d和图1b中的反应5),伴随着碳阳极上O2析出的增强(图1b中的反应6)。对理论阳极CO2排放与实际阳极CO2排放的分析(图1e)表明,使用石墨阳极电解1 g RHs理论上可产生2.44 mmol的CO2。然而,无论是使用RHs还是RHs-La2O3的实验运行,其CO2排放量都显著降低(约1.66 mmol)。异常低的值与在石墨阳极上观察到的O2析出(约0.77 mmol)相关,这与熔盐中原位CO2转化是一致的。源于热解稻壳有机物的碳与Si自发反应生成SiC,随后在LaOCl上原位生长,形成SiC/LaOCl光催化剂(图1c中的步骤2和3)。这些结果表明,通过熔盐法制备光催化剂是可行的。
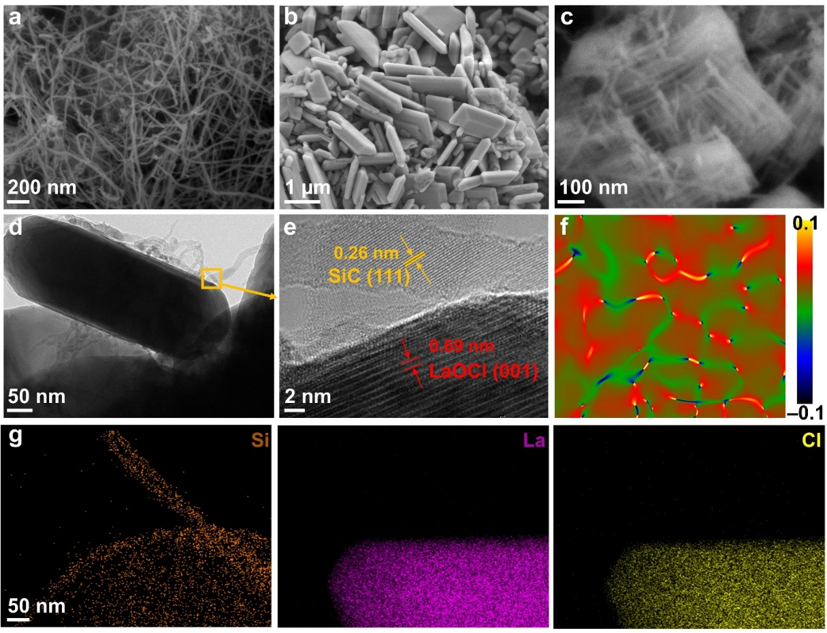
图2 (a) SiC、(b) LaOCl和(c) SiC/LaOCl的SEM图像。(d) SiC/LaOCl的TEM图像,(e) HRTEM图像,(f) (e)沿ex矢量方向对应的GPA结果,以及(g) SiC/LaOCl的元素分布图。
要点:场发射扫描电子显微镜(FESEM)图像显示,RHs的熔盐电化学转化生成了SiC纳米线(图2a)。通过在熔融NaCl-CaCl2中煅烧La2O3,成功合成了十面体LaOCl纳米片(图2b)。FESEM(图2c)、透射电子显微镜(TEM,图2d)、高分辨TEM(HRTEM,图2e)以及相应的EDS映射(图2g)共同证实了SiC纳米线镶嵌在LaOCl纳米片基体中。重要的是,SiC纳米线的生长仅局限于LaOCl纳米片的基面,而在其侧面上未观察到生长。几何相位分析(GPA)结果显示,SiC/LaOCl界面的晶格应变小于5%(与SiC和LaOCl相比,图2f),表明形成了低应变的SiC-LaOCl界面。
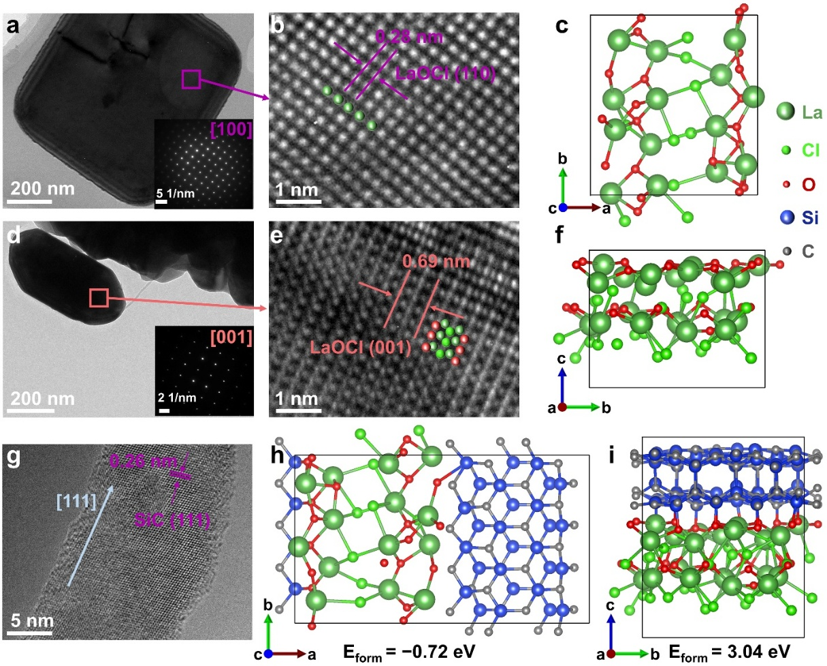
图3 (a) LaOCl纳米片的TEM图像及相应的SAED(插图),以及(b) LaOCl纳米片(110)晶面(基面)的球差校正HAADF-STEM图像。(c) 四方相LaOCl (110)晶面的晶体模型。(d) LaOCl纳米片的TEM图像及相应的SAED花样(插图),以及(e) LaOCl纳米片(001)晶面的球差校正HAADF-STEM图像;(f) 四方相LaOCl (001)晶面的晶体模型。(g) SiC纳米线的HRTEM图像。SiC生长在:(h) LaOCl (110)晶面和(i) LaOCl (001)晶面上的优化几何结构。结构模型来源于DFT模拟。
要点:为了阐明SiC纳米线在LaOCl基底上的选择性生长机制,我们分析了两种材料的晶体结构。TEM和选区电子衍射(SAED,图3a)表征证实了合成的LaOCl纳米片为单晶性质。SAED和球差校正高角环形暗场扫描透射电子显微镜(HAADF-STEM)显示四方相LaOCl纳米片的基面暴露为(110)晶面,晶格间距为0.28 nm(图3b、c)。相比之下,其侧面被确定为(001)晶面,晶格间距为0.69 nm(图3d-f)。SiC纳米线的HRTEM显示其暴露的(111)晶面,晶格间距为0.26 nm(图3g)。SiC纳米线(0.26 nm)与LaOCl(110)晶面(0.28 nm)之间优异的晶格匹配,相比于(001)晶面(0.69 nm),为SiC纳米线在LaOCl基面上的优先生长提供了基础。理论计算提供了进一步的机理见解。当SiC在LaOCl(110)表面成核时,SiC/LaOCl异质结的形成能(Eform)计算为-0.72 eV(图3h),表明这是一个热力学上有利的过程。与此形成鲜明对比的是,在LaOCl(001)表面成核时,形成能急剧增加至3.04 eV(图3i)。这些结果共同证明了SiC纳米线与LaOCl(110)表面形成了共格界面。这种共格界面结构至关重要,因为它促进了光生载流子在SiC/LaOCl异质结中的高效传输。
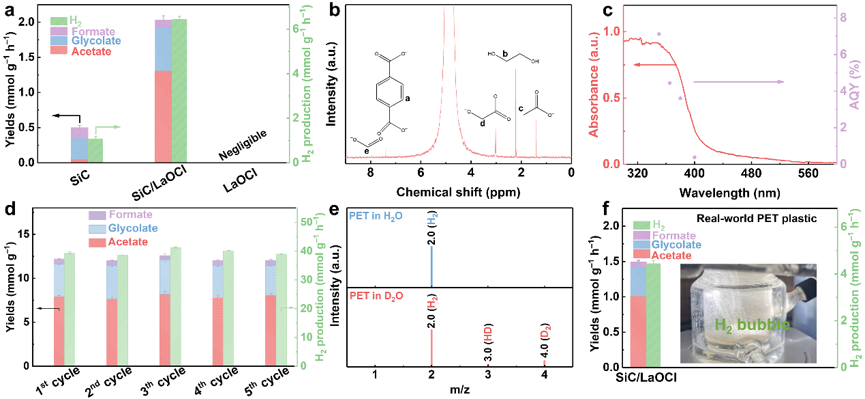
图4 (a) 模拟阳光(100 mW cm−2)照射下,SiC、SiC/LaOCl和LaOCl的PET塑料光重整速率,误差棒代表平均值±标准差(n = 3个重复)。(b) SiC/LaOCl光催化转化商业PET塑料后反应液的¹H NMR谱。500 μL反应液与10 μL 10% DMSO水溶液和57 μL D2O混合。(c) SiC/LaOCl随波长变化的AQY。(d) SiC/LaOCl的循环性能,每循环持续6小时。(e) SiC/LaOCl在H2O和NaOH、D2O和NaOH条件下进行光催化PET塑料转化产生H₂的质谱图。(f) 模拟太阳光下使用SiC/LaOCl对真实PET瓶进行光重整。插图:PET瓶样品照片;塑料表面可见H2气泡。
要点:在模拟阳光下,研究了所制备样品对商业PET颗粒的光重整性能。通常,SiC催化PET还原生成H2,乙醇酸盐和甲酸盐是主要的氧化产物;乙酸盐的选择性仅为11.21%(图4a)。值得注意的是,SiC/LaOCl复合材料表现出显著增强的活性。其光催化产氢速率超过纯SiC的6.02倍。此外,SiC/LaOCl在所有样品中表现出最高的氧化活性,实现了乙醇酸盐(0.62 mmol g−1 h−1)、甲酸盐(0.10 mmol g−1 h−1)和乙酸盐(1.32 mmol g−1 h−1)的生成速率(图4b)。乙酸盐的选择性显著提高,达到64.71%。相比之下,LaOCl因其宽带隙而未显示任何活性。SiC/LaOCl在350 nm光照下的AQY达到7.12%(图4c)。AQY趋势与光吸收光谱之间的紧密相关性证实了PET重整过程的光催化性质。在模拟阳光照射下,SiC/LaOCl对PET塑料重整的STH效率计算为0.12%。根据相应方程计算得出的碳平衡值为92.18%。SiC/LaOCl还表现出与其他PET塑料重整光催化剂相当的稳定性,活性可保持超过30小时(图4d)。同位素标记实验分别用NaOD替换NaOH,用D2O替换H2O进行,验证了生成的H2主要来源于PET而非水,这一点由对应于H2的m/z=2处的占主导信号所证实(图4e)。最后,为了证明实际应用可行性,我们使用SiC/LaOCl评估了真实PET水瓶(40×40 mm)的光重整。该复合材料保持了可观的活性,实现了4.41 mmol g−1 h−1的产氢速率、0.41 mmol g⁻¹ h⁻¹的乙醇酸盐生成速率以及1.01 mmol g−1 h−1的乙酸盐生成速率(图4f)。SiC/LaOCl对真实PET塑料重整的STH效率计算为0.08%。该性能虽然略低于纯PET颗粒获得的性能,但突显了该系统的实际应用潜力。性能差异归因于商业水瓶中存在的添加剂,如填料、交联剂或抗氧化剂,这些会抑制PET光重整反应。
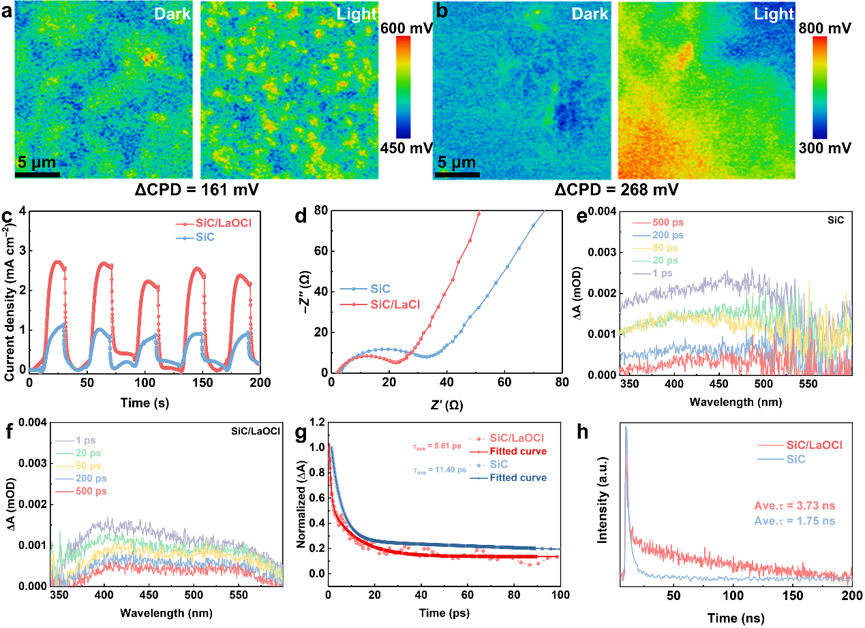
图5(a) SiC和(b) SiC/LaOCl在黑暗和光照条件下的表面电势图像。(c) SiC和SiC/LaOCl的瞬态光电流响应和(d) 奈奎斯特阻抗图。(e) SiC和(f) SiC/LaOCl在350 nm激发下、不同延迟时间记录的瞬态吸收光谱。(g) SiC和SiC/LaOCl的归一化衰减动力学曲线(420 nm)。(h) SiC和SiC/LaOCl的时间分辨光致发光光谱衰减曲线。
要点:光生载流子的有效分离对于最大化其在光催化PET塑料转化中的利用至关重要。为了评估这一点,使用开尔文探针力显微镜(KPFM)测量了所制备样品的载流子分离效率。SiC的接触电势差(CPD)为490 mV。在光照下,SiC的光致CPD变化(ΔCPD)增加到161 mV(图5a)。值得注意的是,SiC/LaOCl复合材料表现出显著增强的ΔCPD,达到268 mV(图5b),表明光生载流子向催化剂表面的传输更为优异。这一发现得到了瞬态光电流(图5c)和电化学阻抗谱(EIS,图5d)测量的进一步佐证:SiC/LaOCl表现出最高的光电流密度和最小的半圆半径。为了更深入地了解光生载流子的动力学,进行了飞秒瞬态吸收光谱(Fs-TAS)测量。如图5e和f所示,在350 nm激发下,SiC和SiC/LaOCl异质结在约420 nm处均表现出明显的正峰。这些信号对应于SiC的基态漂白(GSB),反映了其导带(CB)中光电子的布居。对于SiC,420 nm处的归一化恢复动力学归因于能带间扩散和光生电子被SiC CB内浅阱态捕获。当SiC与LaOCl耦合时,SiC CB中的光电子出现了一种额外的超快弛豫路径,即向LaOCl的转移。值得注意的是,SiC/LaOCl的τ₁和τ₂寿命比SiC短(图5g)。这一观察表明,异质结形成后有更多的光电子从SiC CB快速迁移到LaOCl,留给扩散和捕获的电子更少。利用时间分辨光致发光(TRPL)光谱探测长寿命载流子动力学(图5h)。SiC/LaOCl异质结表现出比SiC更长的平均寿命。这一结果进一步证实了SiC CB中的光电子迁移到LaOCl,从而延长了载流子寿命并提高了分离效率。综上所述,这些结果明确证明,通过将LaOCl与SiC耦合构建具有共格界面的异质结,显著增强了光生载流子的分离效率。
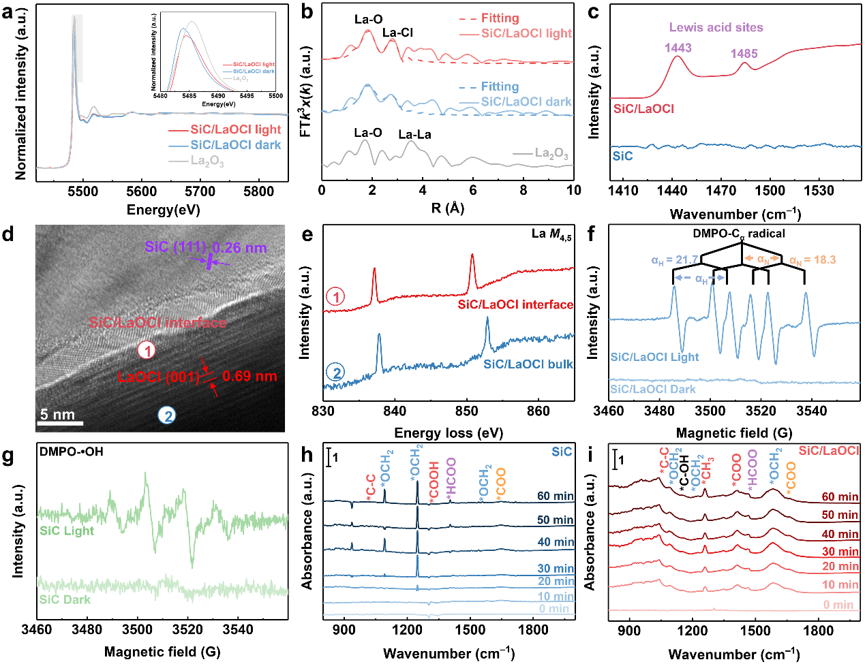
图6 (a) SiC/LaOCl-黑暗、SiC/LaOCl-光照和La₂O₃的La L3边XANES光谱,以及灰色方框标记区域的放大视图。(b) SiC/LaOCl-黑暗、SiC/LaOCl-光照和La2O3的FT k3加权χ(k) EXAFS函数,以及SiC/LaOCl-黑暗和SiC/LaOCl-光照的EXAFS拟合曲线。(c) 反应后SiC和SiC/LaOCl的Py-IR光谱。(d) 反应后SiC/LaOCl的准原位HRTEM图像。(e) (d)中LaOCl基底靠近界面(1,红色圆圈)和远离界面(2,蓝色圆圈)的La M4,5边EELS光谱。(f) SiC/LaOCl和(g) SiC在EG底物下的原位EPR光谱(黑暗和光照)。(h) SiC和(i) SiC/LaOCl对PET塑料光重整的原位DRIFTS光谱。
要点:为了阐明La(3-x)+的形成,进行了原位X射线吸收光谱(XAS,在黑暗和光照条件下)测试。如图6a中的La L3边X射线吸收近边结构光谱(XANES)所示,SiC/LaOCl-光照样品的白线边显著低于SiC/LaOCl-黑暗样品,表明光生电子将部分La3+还原为La(3-x)+。根据SiC/LaOCl-黑暗和SiC/LaOCl-光照的扩展X射线吸收精细结构(EXAFS)光谱的傅里叶变换(FT),EXAFS谱表现出归因于La-O和La-Cl键的特征峰(图6b)。通过最小二乘法EXAFS拟合对SiC/LaOCl-黑暗和SiC/LaOCl-光照的配位构型进行了定量分析。拟合结果表明,SiC/LaOCl-黑暗中La中心的平均配位数约为3.6,平均La-O键长为2.34 Å。相比之下,SiC/LaOCl-光照的最佳EXAFS拟合显示,3.4个O原子与La中心配位。这表明光照后SiC/LaOCl中形成了氧缺陷,导致生成了La(3-x)+-O⁻ 路易斯对。综合来看,原位XAS和XPS证实,在光催化反应过程中,光生电子和空穴分别优先在LaOCl和SiC上积累,验证了成功构建了促进快速电荷转移的SiC/LaOCl界面。吡啶吸附红外光谱(Py-IR,图6c)在反应后的SiC/LaOCl上显示出位于1443和1485 cm⁻¹的明显特征峰,对应于吸附在路易斯酸位点上的吡啶。SiC上未观察到明显峰。这些结果为LaOCl的引入在SiC/LaOCl表面生成了由空间位阻的路易斯酸性La(3-x)+阳离子和路易斯碱性氧空位组成的FLPs提供了有力证据,这对于激活PET分子至关重要。为了在空间上分辨这些FLPs的来源(体相LaOCl vs 界面),进行了La M4,5边电子能量损失谱(EELS)分析。图6d显示了SiC-LaOCl界面的HRTEM图像。从靠近界面的区域(点1)和LaOCl区域内较远处(点2)采集的EELS谱显示,与体相区域相比,界面处的La M4,5边信号强度降低(图6e)。这种强度降低意味着在SiC-LaOCl界面处存在高浓度的低价La物种(即La(3-x)+)以及随之而来的更高密度的氧空位。在阐明了SiC/LaOCl光催化剂的原位结构演化后,我们进一步研究了光重整反应机理。使用5,5-二甲基-1-吡咯啉-N-氧化物(DMPO)作为捕获剂的原位ESR光谱揭示了不同的自由基路径。在光照下,随着EG引入DMPO,SiC/LaOCl生成典型的Ca-中心自由基加合物的六线信号(图6f),而SiC主要产生•OH信号(图6g)。还进行了SiC和SiC/LaOCl在无EG底物的DMPO水溶液中的原位ESR测量。结果表明,在光照下,SiC和SiC/LaOCl均表现出归属于•OH的特征峰,暗示H2O/OH⁻和EG在共享空穴处存在竞争反应。在SiC/LaOCl上La(3-x)+–O− FLPs的情况下,EG对空穴的有效捕获显著抑制了高氧化性•OH物种的生成。采用原位漫反射红外傅里叶变换光谱(DRIFTS)监测PET光重整过程中表面吸附的中间体及其动态演变。在0分钟时,SiC/LaOCl上观察到对应于C-OH伸缩振动的1150 cm–1信号,表明EG分子的吸附更强(图6h和i)。在光照后,SiC/LaOCl的FTIR谱显示出比SiC更高的峰强度,该峰归属于COO物种。这表明SiC/LaOCl复合材料在活化PET中的酯键方面更有效,从而促进了其解聚。在光照下,SiC和SiC/LaOCl的光谱均显示了位于1091、1240和1584 cm–1的特征峰,归属于乙醇酸盐的OCH2基团。值得注意的是,SiC的峰强度显著强于SiC/LaOCl,表明两种催化剂的氧化路径都涉及乙醇酸盐的形成。然而,在50分钟时,SiC上对应于OCH2的特征峰消失,表明部分乙醇酸盐的快速脱附,这阻碍了乙醇酸盐在SiC上的进一步转化,并导致其氧化产物中乙醇酸盐的选择性高于SiC/LaOCl。随着光重整的进行,SiC上出现了归属于甲酸盐(HCOO,1403 cm⁻¹)的峰,其强度变得远高于SiC/LaOCl。结合前述EPR数据,这表明SiC产生•OH自由基,促进了乙醇酸盐中的C-C键断裂,导致甲酸盐的生成。相反,SiC/LaOCl的光谱显示出了归属于C-C(1403 cm–1)、CH3(1260 cm–1)和*COOH(1403 cm–1)的峰。结合指示SiC/LaOCl上生成Cα-中心自由基的EPR证据,这些结果揭示了不同的反应机理:SiC/LaOCl通过Cα-中心自由基活化乙醇酸盐的C-OH键,而不是裂解C-C键。这种路径选择性增强了乙酸盐的形成。
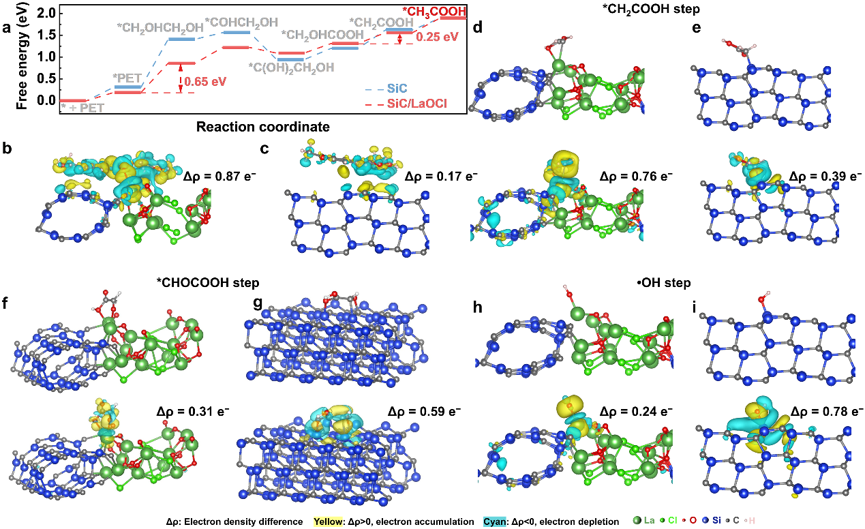
图7 (a) SiC(蓝色)和SiC/LaOCl(红色)上PET转化为乙酸的计算能谱。PET解聚步骤在(b) SiC/LaOCl和(c) SiC上的电荷密度差映射。CH₂COOH步骤在(d) SiC/LaOCl和(e) SiC模型上的几何结构和相应的电荷密度差映射。CHCOOOH步骤在(f) SiC/LaOCl和(g) SiC模型上的几何结构和相应的电荷密度差映射。*OH步骤在(h) SiC/LaOCl和(i) SiC模型上的几何结构和相应的电荷密度差映射。黄色和青色分别表示0.003和-0.003 e−3等值面。
要点:DFT计算表明,从PET解聚为CH2OHCH2OH和TPA的速率决定步骤的能垒从SiC上的1.10 eV显著降低至SiC/LaOCl上的0.65 eV(图7a),证实了SiC/LaOCl上PET解聚反应动力学的改善。光催化剂与*PET中间体之间的电荷密度差映射表明,PET的羰基氧与SiC/LaOCl上的表面La位点形成了化学键(图7b)。这种键合促进了强电荷转移(0.87 e−),并导致了高效的PET解聚。相比之下,SiC缺乏与PET的这种键合能力(图7c),导致弱电荷转移(0.17 e−)和较差的解聚效率。SiC/LaOCl-PET界面处化学键的存在进一步通过电子定域函数(ELF)分析得到证实,该分析显示了促进酯基断裂的电荷重新分布。乙醇酸被确定为PET氧化为甲酸和乙酸的共同中间体。由于SiC/LaOCl上La(3-x)+-O− FLPs的形成,关键中间体CH2COOH可以将其碳和氧原子同时吸附在同一个配位不饱和的La(3-x)+位点上,实现0.76 e−的电荷转移(图7d),并使得在PET光重整过程中CH2COOH能够快速转化为CH3COOH。相比之下,在SiC上,CH₂COOH仅通过其碳原子吸附,电荷转移(0.39 e−)要低得多(图7e)。CH₂OHCOOH转化为CH₂COOH的能垒从SiC上的0.42 eV降低到SiC/LaOCl上的0.25 eV,表明SiC/LaOCl上的La(3-x)+-O− FLPs促进了C-OH键活化。因此,SiC/LaOCl优先促进乙醇酸转化为*CH2COOH,从而提高了乙酸盐的选择性。对于导致甲酸的路径,CHOCOOH转化为HCOOH是速率决定步骤。CHOCOOH转化为HCOOH的能垒从SiC上的0.46 eV增加到SiC/LaOCl上的0.62 eV。对HCOOH在SiC/LaOCl和SiC上的吸附构型和电荷密度差异的分析揭示了不同的行为。在SiC/LaOCl上,HCOOH通过两个氧原子吸附在同一个配位不饱和的La⁽³⁻ˣ⁾⁺位点上,电荷转移较弱(0.31 e−)(图7f)。然而,在SiC上,HCOOH通过其碳原子和氧原子吸附在相邻的Si位点上,导致更强的电荷转移,从而促进了C-C键断裂生成HCOOH(图7g)。此外,SiC/LaOCl上OH的弱生成和吸附有利于乙酸的形成(图7h)。相反,SiC对OH自由基表现出更强的吸附能力(图7i),这导致高氧化性的OH攻击乙醇酸中的C-C键,从而促进其转化为甲酸。这些计算结果与原位DRIFTS和原位EPR的发现一致。
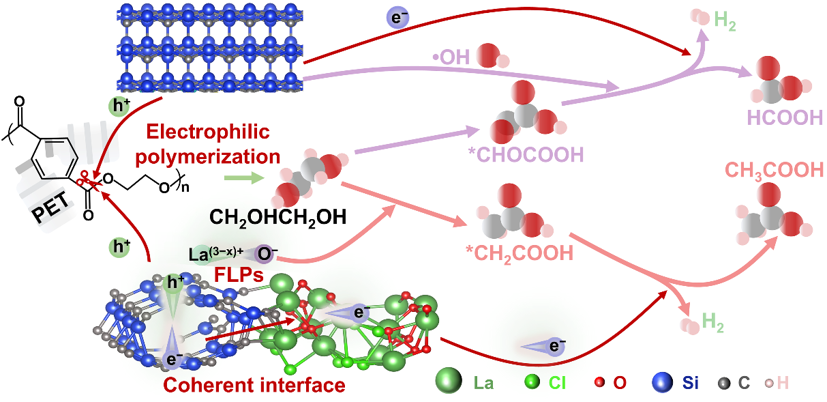
图8提出的SiC和SiC/LaOCl上PET塑料光重整反应机理示意图。
要点:结合上述实验,提出了PET塑料光重整的机理,如图8所示。对于SiC光催化剂,在光照下,电子从价带(VB)激发到CB。VB中的光生空穴通过亲电攻击驱动PET解聚为EG和TPA,EG随后进一步被氧化为CHCOOOH。部分空穴还氧化H2O生成OH自由基,然后攻击*CHCOOOH的C-C键,促进其裂解生成HCOOH。同时,光生电子还原EG释放的质子生成H2。对于SiC/LaOCl异质结构,在光照下,电子从SiC的VB激发到其CB,然后在内建电场的驱动下穿过共格的SiC-LaOCl界面迁移到LaOCl。这种高效的电荷分离不仅抑制了体相复合,还将界面La³⁺还原为La(3-x)+,从而生成La(3-x)+-O−FLPs。PET的羰基氧与这些界面La(3-x)+位点配位,形成化学键,显著增强了PET解聚效率。同时,留在SiC上的光生空穴通过Cα-中心自由基路径活化乙醇酸的C-OH键,选择性地将EG氧化为乙酸盐。积累在LaOCl上的光生电子随后还原EG释放的质子生成H2。这种空间分离的氧化还原路径有效地阻断了•OH介导的C-C裂解路径,并确保了高乙酸盐选择性。
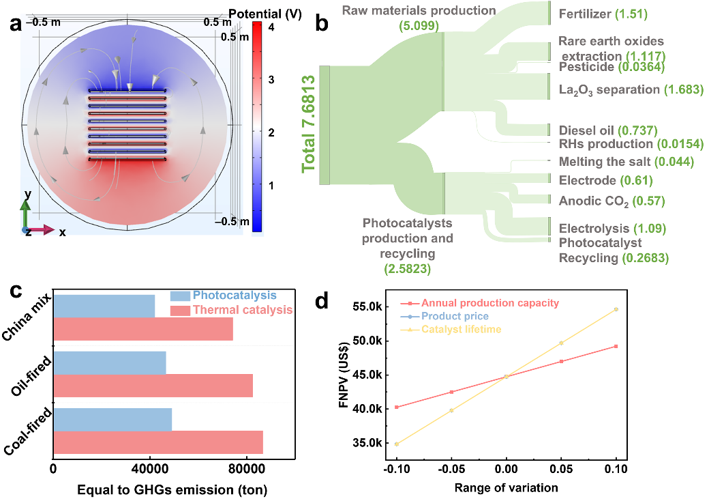
图9 (a) COMSOL模拟的合成10 kg SiC/LaOCl光催化剂过程中熔盐电化学反应器的电场。(b) LCA显示SiC/LaOCl光催化剂生产过程中的等效CO₂排放量,以及(c) 在不同能源结构下光催化和热催化回收PET塑料的等效CO2排放量对比。(d) 年生产能力、产品价格波动和催化剂寿命的敏感性分析。
要点:为了评估利用熔盐电化学精炼从RHs-La2O3生产SiC/LaOCl光催化剂的工业潜力,我们使用COMSOL Multiphysics模拟了生产10 kg催化剂的单批次反应器。反应器设计为直径1米,配备5对阳极-阴极堆叠,达到了10 kg的目标规模。电场模拟证实4 V能有效驱动RHs和La2O3转化为SiC/LaOCl(图9a),而温度场模拟证明了在808°C下运行的可行性。这些结果共同确立了将该工艺放大到吨级SiC/LaOCl生产的技术可行性。还使用LCA评估了环境影响,LCA是量化工业排放的既定方法。功能单元定义为1吨SiC/LaOCl光催化剂。首先,使用了一个保守情景,即所有电力均来自化石燃料,CO2排放因子为0.2416 kg/kWh,生产排放为7.6813 tCO2/tSiC/LaOCl(图9b)。然而,利用中国的电力结构(54.6%火电;45.4%绿色电力)可将排放量降至4.194 tCO2/tSiC/LaOCl。在全面考虑催化剂在回收过程中的损耗和失活后,回收1吨PET的净碳足迹从0.768 kg CO2修正为0.853 kg CO2。至关重要的是,将这项技术扩展到回收10000吨PET废弃物,证明了光催化在温室气体排放方面优于热催化系统(图9c)。PET光重整的温室气体排放可随着绿色电力比例的增加而逐渐降低。进行了全面的TEA评估,以评估SiC/LaOCl光催化剂上PET塑料光重整的全生命周期成本。评估的成本组成部分包括原材料采购、NaCl-CaCl₂熔盐回收、预处理、光催化剂的熔盐电化学合成、反应器投资、产物分离和纯化、碱消耗、废水处理和人工。根据此评估,SiC/LaOCl光催化剂的生命周期成本估计为每公斤27.96美元。该光催化剂需要33小时运行才能完全回收其生产成本,这一时间远在其已证明的稳定运行寿命之内。为了评估项目风险,通过逐步改变年生产能力、产品价格波动和催化剂寿命进行了单因素敏感性分析,并计算了每种情景下的财务净现值(FNPV)(图9d)。发现这三个因素都对FNPV产生正向影响。其中,催化剂寿命是最敏感的参数,对FNPV的影响最大,而年生产能力和产品价格波动的影响相对较小且幅度相当。尽管如此,在所有检查的情景下,FNPV都保持稳健且为正值,表明该项目对这些关键变量的波动具有高度韧性。综合技术和环境评估证实了这种方法的工业前景。
✦ 全文小结 ✦
本研究建立了一种熔盐电化学生物精炼策略,用于精准合成具有原子级共格界面的晶格匹配SiC/LaOCl异质结构。SiC纳米线在LaOCl(110)晶面上的外延生长不仅形成了弹道电荷传输高速公路,还自发生成了由不饱和La(3-x)+阳离子和相邻氧空位组成的FLPs。这种界面协同作用通过强La-羰基氧键合降低了酯键断裂的能垒,驱动了高效的PET解聚。关键的是,La(3-x)+-O− FLPs将氧化路径从随机的•OH介导的C-C裂解转向定向的Cα-中心自由基机制,将乙酸盐选择性提升至64.71%,同时抑制了甲酸盐的形成。所得光催化剂实现了直接PET光重整产氢(6.44 mmol g−1 h−1)并生成多碳产物(1.94 mmol g−1 h−1),从而规避了耗能的单体再生过程。生命周期评估证实,在中国的能源结构下,CO2排放量减少了45%,而反应器模拟证实了在工业可行条件下达到吨级规模的可行性。这项工作建立了一种界面活性位点工程范式,用于同步塑料解聚与选择性C-O/C-C活化,推动光重整向碳中和塑料升级回收的方向发展。
✦ 作者介绍 ✦
刘性辉,湖北工业大学教授。主要研究方向为:燃速调控,绿色合成和能源转换。2023年获得国家高层次青年人才项目和上海市领军人才称号。近五年内在国际顶级期刊发表学术论文超过百篇,他引4000余次,入选ESI高被引论文15篇。其中以第一(包括共一)或者通讯作者在Angew. Chem. Int. Ed.,Nat. Commun.,Matter, Chem. Sci.,ACS Nano,ACS Catal.,Nano Letter,Nano-Micro Letters等国内外知名期刊发表论文近80篇。受邀担任Nano-Micro Letter助理编辑,Advanced Powder Materials特聘编委,eScience,Exploration,InfoMat,EcoEnergy,Carbon Neutrality,InfoScience,Journal of Materials Science & Technology,Research和ICM青年编委。
✦ 文献信息 ✦
Jing Wang,Hongming Zhou, Sha Chen,Jingwen Liu, Hongru Wu, Longhui Nie, Yang Li, Xinghui Liu. Enhancing plastic photoreforming by modulating active radicals via lattice-matched heterointerfaces for frustrated Lewis pair formation, eScience2026, 100627.
https://doi.org/10.1016/j.esci.2026.100627
本文同步自微信公众号「泊菲莱科技」,查看原文。如需转载或引用,请注明来源。